Регистрация медицинских изделий по правилам ЕАЭС
Регистрация медицинских изделий ЕАЭС в Москве в 2023 году
Российская Федерация наряду с еще четырьмя государствами, включая Казахстан, Кыргызстан, Армению и Беларусь уже много лет входит в состав специального союзного объединения, которое сейчас называется Евразийским экономическим союзом. Основной целью его создания было упрощение процедур, необходимых для формирования общего рынка медицинских изделий в рамках Евразийского экономического союза, увеличения товарооборота между странами и активизация сфер экономических отношений. Настоящие соглашения используют в различных сегментах рынка, и сегодня в их число входят и особые отраслей промышленности – например, производство продуктов медицинского назначения.
Государства-члены ЕАЭС установили механизмы государственного контроля качества, безопасности и эффективности продуктов медицинского назначения, а также разработали последовательность перехода к новым изменениям в правилах.
Особенности регистрации медицинских изделий по правилам ЕАЭС
В рамках законодательства, на территориях государств-членов ЕАЭС, медицинские изделия должны в обязательном порядке проходить процедуру государственной регистрации. Исключением являются изделия и препараты, входящие в Перечень средств, не требующих регистрации. В России контроль за данным процессом осуществляет Росздравнадзор.
До 31 декабря 2021 г. необходимо получить подтвердить соответствие правилам ЕАЭС продукции, прошедшей регистрацию по национальным стандартам. А начиная с 2022 г. любое медицинское изделие (в том числе оборудование, медицинская техника, аппараты и т.д.) будет регистрироваться только по правилам ЕАЭС.
Это удобно, поскольку зарегистрированную по новым правилам продукцию можно будет применять не только на территории РФ, но и в странах ЕАЭС.
Для понимания принципов регистрации в ЕАЭС, важно знать основные понятия.
Термины и определения
Референтное государство – выбранное заявителем государство, входящее в ЕАЭС, уполномоченный орган (экспертная организация) которого осуществляет регистрацию и экспертизу.
Заявитель – это производитель медизделий или лекарственных средств, которому необходима процедура регистрации. В качестве заявителя может выступать его представитель (доверенное лицо).
Государство признания – это государство, экспертная организация которого осуществляет согласование документации (экспертного заключения) референтного государства.
Какие медицинские изделия подлежат регистрации по правилам ЕАЭС?
Комиссия (уполномоченный орган) рассматривает все медицинское оборудование, технику и лекарственные средства, несущие потенциальные риски связанные с причинением вреда жизни, здоровью потребителя, окружающей среде. К таким изделиям относят:
- Медицинская техника (в том числе импланты, изделия для диагностики, ортодонтические аппараты механического действия, аппараты обеспечения жизнедеятельности, слуховые аппараты, изделия терапевтического, косметологического и стоматологического назначения);
- Лекарственные средства;
- Изделия медицинского назначения (хирургические материалы, бинты, протезы, бандажи и т.п.).
Где пройти регистрацию медицинских изделий по правилам ЕАЭС?
Компания «МедРег Консалт» аккредитована в сфере нормативно-правового регулирования и работает на рынке более 10 лет. Мы выполняем свою работу в соответствии с правилами действующего законодательства и сотрудничаем с лучшими лабораториями Москвы.
Компания берет на себя все обязательства во время всего цикла работ от подготовки документов до завершения процедуры регистрации.
Документы предоставляемые для регистрации медицинского изделия:
- Регистрационное досье;
- Опись документации;
- Копии документов о произведенной оплате клинических исследований;
- Техническая документация на продукцию (описи, инструкции по применению медизделия, фотографические изображения и т.п.);
- Заявление на регистрацию.
Нормативная база
Основанием для установления единых правил регистрации медицинских изделий в ЕАЭС, станет Решение Совета ЕЭК от 12 февраля 2016 г. N 46. Однако, как это обычно бывает в национальных законодательных системах, отдельные аспекты их применения и процедуры зачастую регулируются дополнительными правовыми актами. В этом случае получить необходимую информацию, можно в документах:
- распоряжение Коллегии ЕЭК от 12.11.2018 N 176, устанавливающее протоколы допуска уполномоченных организаций к проведению испытаний медицинских изделий для их регистрации и ведения реестра таких организаций;
- рекомендация Коллегии ЕЭК от 21.05.2019 N 14, уточняющая утвержденные правила выполнения обязательной экспертизы качества, эффективности медицинских изделий;
- решение Коллегии ЕЭК от 21.08.2018 N 135, содержащее классификатор видов документов, указанных в составе регистрационного досье;
- распоряжение Коллегии ЕЭК от 02.04.2019 N 56 о правилах ведения единого реестра медизделий, прошедших процедуру госрегистрации;
Этапы регистрации в ЕАЭС
Схема получения регистрационного удостоверения следующая:
- Проведение испытаний (исследований) медицинского изделия и получение заключения в РФ или в одной из стран экономического союза.
- Подача заявления в референтных государствах, которые либо примут результаты испытаний и вынесут решение в течение 30 дней, либо установят дополнительные требования для повторных испытаний в своих лабораториях.
- Получение регистрационного удостоверение на медицинские изделия в ЕАЭС.
Важно! После прохождения процедуры регистрации в ЕАЭС и внесения сведений в реестр, на товар наносится соответствующая маркировка.

Сроки выдачи регистрационного удостоверения
Сроки принятия решения уполномоченными органами зависят от: класса медизделия, объема проведения необходимых испытаний, а также от схемы регистрации и объема анализируемых данных.
Таким образом, регистрация медицинских изделий после подачи нам документов, в среднем занимает:
- Для продукции 1 класса – около 6 месяцев;
- Для продукции 2 класса – 6-8 месяцев
- ля продукции 3 класса – около 1 года
Важно! Преимуществом нашего менеджмента является то, что сроки могут быть значительно сокращены. Это достигается за счет параллельного выполнения нескольких этапов согласования!
Что будет, если отказаться от регистрации мед изделий в ЕАЭС?
Отказ от регистрации медицинского изделия в соответствии с правилами ЕАЭС подвергает непосредственного заявителя значительному риску. Согласно ст. 238.1 УК РФ, производитель наказывается лишением свободы на срок до 5 лет, штрафом в размере до 2 млн рублей, приостановлением деятельности на срок до 3 лет и запретом на ведение бизнеса.
Почему регистрацию медицинских изделий выгодно заказывать у нас?
Всего несколько фактов:
- Опыт. Мы работаем уже более 10 лет и за эти годы добились регистрации изделий для тысячи производителей.
- География работы. Мы работаем на территории России, Казахстана, Армении, Белоруссии и Кыргызстана. Мы работаем на территории всех стран Евразийского Экономического Союза
- Официальная сделка. Сотрудничество ведется строго по договору, в котором мы предоставляем своим заявителям все гарантии!
- Свои лаборатории. Мы сотрудничаем с лучшими лабораториями и испытательными центрами Москвы.
- Лучшие эксперты. В нашей компании работают исключительно специалисты высокого уровня, с опытом работы более 5 лет, которые постоянно повышают свою квалификацию, чтобы знать все нюансы и нововведения в законодательстве.
Обращаясь к нам, вы можете рассчитывать на получение регистрационного удостоверения в сжатые сроки и по приемлемым ценам! Просто позвоните нам по номеру: +7(495) 790-43-71, +7(495) 790-43-73, напишите на info@medregconsult.ru или закажите бесплатный звонок через форму обратной связи на сайте, и мы перезвоним Вам.
Правила регистрации медицинских изделий по законодательству ЕАЭС
Базовые правила регистрации медицинских изделий по законодательству ЕАЭС содержатся в Решении Совета Евразийской экономической комиссии от 12.02.2016 № 46 «О Правилах регистрации и экспертизы безопасности, качества и эффективности медицинских изделий» (далее – Правила). В настоящей статье рассказываем о них кратко и доступно.
Ключевые термины и определения
Прежде всего, познакомимся с основными участниками процесса регистрации медизделий по законодательству ЕАЭС и с ключевыми понятиями.
Регистрация медицинского изделия – процедура выдачи уполномоченным органом разрешения на медицинское применение медизделия в рамках ЕАЭС.
Документально разрешение оформляется в виде регистрационного удостоверения (далее – РУ). РУ – это документ единой формы, подтверждающий факт регистрации медицинского изделия и являющийся частью регистрационного досье. Регистрационное досье – комплект документов и материалов установленной структуры, представляемый заявителем при регистрации МИ, внесении изменений в РУ, а также копии решений, принятых уполномоченным органом (экспертной организацией) в отношении конкретного медицинского изделия.
Референтное государство – выбранное заявителем государство-член ЕАЭС, уполномоченный орган которого осуществляет регистрацию медицинского изделия. Государство признания – государство-член, уполномоченный орган (экспертная организация) которого осуществляет процедуру согласования экспертного заключения референтного государства.
Уполномоченные в сфере обращения МИ органы и учреждения в странах ЕАЭС
В каждой из стран ЕАЭС есть свой уполномоченный на регистрацию медицинских изделий государственный орган, в качестве которого обычно выступает министерство здравоохранения, а также отдельные учреждения, компетентные проводить экспертизу качества, эффективности и безопасности медизделий. Об экспертизе читайте здесь. Информация о компетентных органах и учреждениях представлена в таблице 1 ниже вместе со ссылками на официальные страницы данных организаций.
| Регистрирующие органы | Экспертные учреждения | |
|---|---|---|
| Россия | Федеральная служба по надзору в сфере здравоохранения (Росздравнадзор) | См. подробнее в статье «Экспертиза качества, эффективности и безопасности медизделий» |
| Армения | Министерство здравоохранения Республики Армения | Научный центр экспертизы лекарств и медицинских технологий |
| Казахстан | Министерство здравоохранения и социального развития Республики Казахстан | Национальный центр экспертизы лекарственных средств, изделий медицинского назначения и медицинской техники |
| Беларусь | Министерство здравоохранения Республики Беларусь | Центр экспертиз и испытаний в здравоохранении Министерства здравоохранения Республики Беларусь |
| Киргизия | Министерство здравоохранения Кыргызской Республики | |
Базовые правила регистрации медизделий
Выделим некоторые ключевые правила для понимания «нового» процесса регистрации медицинских изделий по законодательству ЕАЭС.
- Заявитель самостоятельно выбирает референтное государство, то есть государство, в котором будет регистрироваться медизделие, и государства признания, которые (при необходимости) будут согласовывать экспертное заключение референтного государства. На практике это означает, что «казахский», «армянский» и т.п. производители медизделий могут выбрать в качестве референтного государства Россию и подать заявление на регистрацию и экспертизу медизделия в Росздравнадзор.
- Заявителем при регистрации может быть производитель, являющийся резидентом государства-члена ЕАЭС, или его уполномоченный представитель, который также должен быть резидентом государства-члена ЕАЭС.
- Регистрация проходит в 2 этапа, на первом из которых заявителем подготавливаются документы, а на втором они исследуются уполномоченными государственными органами. Подробнее в материале «Этапы регистрации медицинских изделий в рамках ЕАЭС».
- Расходы на регистрацию и экспертизу медицинского изделия несет заявитель в соответствии с законодательством государства-члена Союза. О размерах пошлин в разных государствах ЕАЭС рассказываем в статье «Государственная пошлина при регистрации медицинских изделий».
Почему это все важно? Потому что в силу п. 4 Правил регистрация и экспертиза медицинского изделия являются обязательными условиями его выпуска в обращение в ЕАЭС и осуществляются уполномоченным органом референтного государства. При этом предъявляются одинаковые требования в отношении медизделий, произведенных на территории ЕАЭС и ввезенных на его таможенную территорию из третьих государств.
В каких случаях Правила не применяются?
Требования Правил не применяются в отношении медизделий, потребность в которых возникает в чрезвычайных ситуациях или для диагностики новых, природно-очаговых или особо опасных инфекционных заболеваний, обращение которых регулируется законодательством государств-членов. Иными словами, справедливо будет заметить, что при обстоятельствах, сходных с пандемией коронавирусной инфекции COVID-19, могут быть установлены иные правила регистрации медицинских изделий.
Стоит заметить, что указанные выше случаи неприменения Правил не тождественны случаям, когда регистрация медицинских изделий не требуется совсем. О последних мы рассказываем в отдельном материале «Медицинские изделия, не требующие регистрации».
Помощь Факультета медицинского права
Факультет медицинского права оказывает следующий спектр услуг по сопровождению процесса регистрации медицинских изделий по законодательству ЕАЭС в Росздравнадзоре, если референтным государством для регистрации медицинского изделия выбрана Российская Федерация (как в комплексе, так и выборочно):
- Развернутые консультации, четкие инструкции при подготовке документов
- Подготовка документов регистрационного досье
- Организация проведения испытаний медицинского изделия на территории РФ, включая технические испытания, испытания (исследования) с целью оценки биологического действия медицинского изделия, испытания в целях утверждения типа средств измерений, а также клинические испытания
- Сопровождение на всех этапах регистрации в Росздравнадзоре, включая стадию экспертизы качества, эффективности и безопасности медицинского изделия.
Наши преимущества
Медицинская специализация
Мы занимаемся только медицинским правом, хотя слово только здесь неуместно, так как медицинское право — это все-все-все и еще немножко.
Уникальность
Пожалуй, единственная общероссийская юридическая компания, предоставляющая столь широкий спектр услуг в области медицинского права.
Опыт и достижения
В нашем «портфолио» множество побед, сложнейших аналитических заключений и записок, сотни докладов и конференций, информационный портал с посещаемостью 5 тыс. человек в день.
Регистрация медицинских изделий по ЕАЭС

Регистрация по нормам ЕАЭС (Евразийского экономического союза) является основополагающей процедурой для компаний, выпускающих медицинские изделия и вводящие их в оборот на рынке. Правила ЕАЭС подразумевают жесткие требования к продукции и регистрационному досье. Чтобы подтвердить безопасность обязательно проводятся дополнительные испытания. На основании полученных результатов эксперты изучают качество медизделий, их соответствие установленным нормам и формируют заключение об их вводе в оборот.
Обращение МИ регулируется Договором о ЕАЭС от 29.05.14, Соглашением о единых принципах обращения медизделий в рамках ЕАЭС от 23.12.2014, другими договорами международного формата, регламентированных правом Союза, решениями Комиссии, законодательным органами государств-членов. В рамках ЕАЭС регистрация проводится по действующим правилам оформления и оценки безопасности, качества оборудования. Действующие нормативы приняты Решением Совета ЕАЭС от 12.02.16 No 46.
Медицинские изделия для регистрации
Согласно Постановлению совета ЕЭК No46 от 12.02.16 и п.п 1, 4 ст. 38 Федерального закона «Об основах охраны здоровья» и Постановлению правительства No1416 от 27.12.12, к изделиям, подлежащим государственной регистрации, относятся:
инструменты, аппараты, установки, реагенты, другие приспособления, отдельно или в совокупности друг с другом, а также в комплекте с аксессуарами, которые требуются для их корректного применения;
медицинские изделия для оценки состояния здоровья человека (in vitro).
Самостоятельная регистрация: помощь нашей компании в преодолении трудностей
Сам процесс регистрации и сотрудничество с государственными органами не всегда могут принести ожидаемый результат, если заниматься оформлением самостоятельно. Если лично взаимодействовать с Росздравнадзором, можно допустить ряд ошибок:
Неправильное оформление регистрационного досье
Неполный комплект необходимых документов для подачи в Росздравнадзор
Несоответствие сведений, указанных в Заявление на регистрацию и других документах
Проводятся не все необходимые лабораторные испытания медицинских изделий по нормам ЕАЭС
Нарушение сроков отправки документов
Регистрация по требованиям ЕАЭС — сложный процесс, требующий от заявителя следования действующим нормативам, опыта в лабораторных исследованиях и оформлении сопроводительной документации. Поскольку изделия, подлежащие регистрации, непосредственно влияют на здоровье и безопасность пациентов, при их проверке нужно руководствоваться установленными правилами, а полномочия лучше всего доверять профессионалам.
Специалисты ООО «МЕДАЛИС» имеют большой опыт, досконально владеют основами законодательства и оказывают всестороннюю помощь при регистрации по правилам ЕАЭС. Сотрудничая с нами, вы гарантированно получите качественный результат в оговоренные сроки и возможность самостоятельно контролировать процедуру регистрации.
Перечень документов для регистрации мед изделий по правилам ЕАИС
ООО «Медалис» оказывает помощь в разработке/доработке отдельно технической и эксплуатационной документации с целью дальнейшей регистрации медицинского изделия. ООО «Медалис» оказывает помощь в разработке/доработке отдельно технической и эксплуатационной документации с целью дальнейшей регистрации медицинского изделия. ООО «Медалис» оказывает помощь в разработке/доработке отдельно технической и эксплуатационной документации с целью дальнейшей регистрации медицинского изделия.
Оставьте заявку на услугу
Мы свяжемся с вами в ближайшее время и ответим на все интересующие вопросы.
Размер государственной пошлины в зависимости от класса риска медицинского изделия
| Класс изделия | Госпошлина по ЕАЭС в РФ |
|---|---|
| Класс 1 | 45 000 рублей |
| Класс 2А | 65 000 рублей |
| Класс 2Б | 85 000 рублей |
| Класс 3 | 115 000 рублей |
Этапы регистрации медицинских изделий в ЕАЭС
С 01.01.22 в России и других странах ЕАЭС начали действовать единые стандарты регистрации медизделий. Данная процедура регламентирована Решением №46 от 12.02.16. Согласно поправкам, Росздравнадзор проводит регистрацию в таком порядке:
- Анализ МИ, определение класса риска и номенклатурного вида. Формирование регистрационного досье.
- Проведение лабораторных испытаний (технических, токсикологических, клинических, на электромагнитную совместимость, при необходимости) с целью подтверждения качества изделия, подготовка регистрационного досье в соответствии с правилами ЕАЭС.
- Выбор страны-референта для подачи заявления на регистрацию и государств-признания, где планируется реализация МИ.
- Подача заявления в законодательный орган, ответственный за процесс регистрации. Проверка полученных данных осуществляется экспертами ведомства.
- Экспертиза для оценки безопасности, эффективности и качества.
- Инспектирование производства.
- Регистрация МИ. Если в результате проверки государственным органом не выявлено никаких нарушений, выдается регистрационное удостоверение. Информация о продукции вносится в Единый реестр.
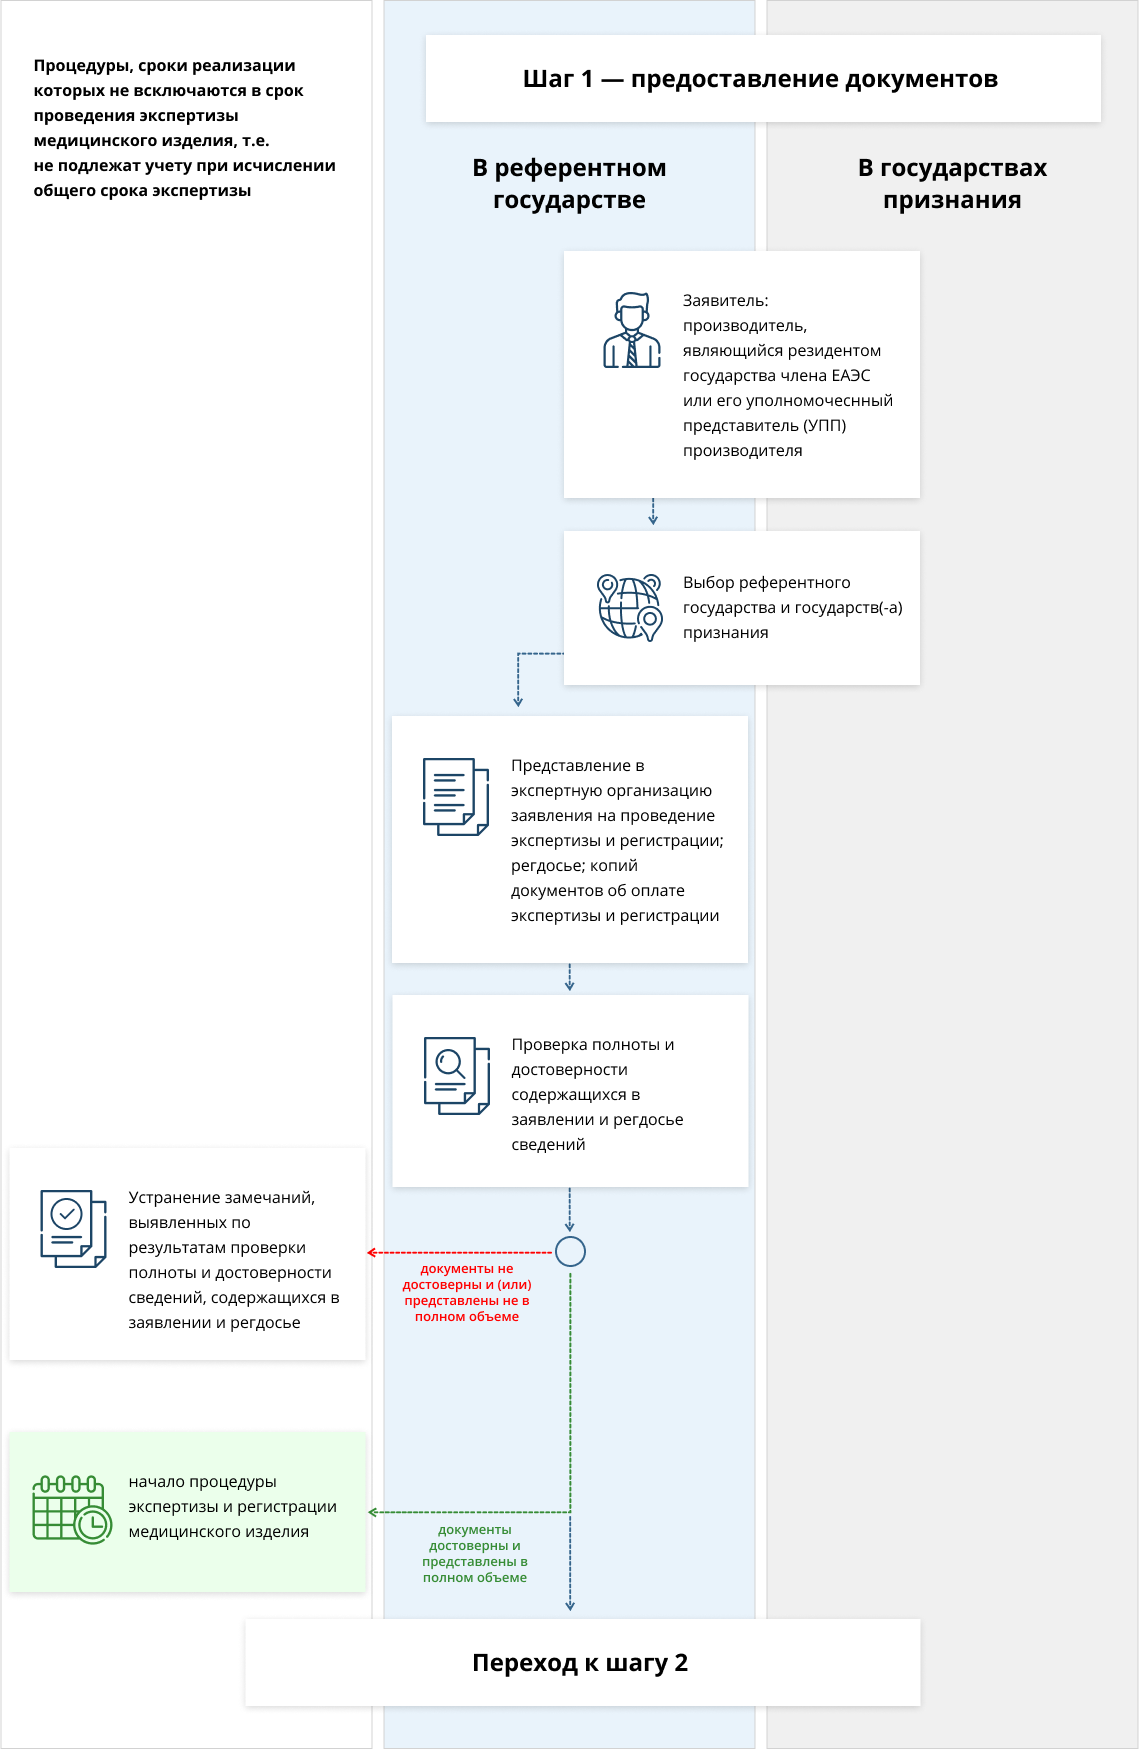
Производитель – юридическое лицо или индивидуальный предприниматель, зарегистрированный в одном из государств-участников Евроазиатского союза — Армения, Беларусь, Казахстан, Кыргызстан, Россия. Уполномоченным представителем производителя является юридическое, либо физическое лицо в статусе индивидуального предпринимателя — резидент государства-союзника, обладающее доверенностью, которая подтверждает его полномочия. Уполномоченный представитель защищает интересы производителя, отвечает за законное обращение медицинского изделия (МИ) на территории стран-участников ЕАЭС и соблюдение требований, которые предъявляются к качеству, безопасности и эффективности МИ.
Референтное государство – это выбранное заявителем государство-член ЕАЭС, уполномоченный орган (экспертная организация) которого будет осуществлять процедуру регистрации, а также экспертизу. В свою очередь, государство признания – это государство-член ЕАЭС, уполномоченный орган (экспертная организация) которого осуществляет процедуру согласования экспертного заключения референтного государства. Заявитель должен выбрать как минимум одно государство признания.
Заявитель представляет в уполномоченный орган (экспертную организацию) референтного государства регистрационное досье (РД), в состав которого входят: 1) Заявление стандартной формы о проведении экспертизы и регистрации МИ. 2) Документы, перечисленные в приложении N 4 к Правилам регистрации и экспертизы безопасности, качества и эффективности медицинских изделий. 3) Экземпляры или копии платежных документов, удостоверяющих проведение оплаты регистрационных процедур в референтном государстве.
Проверка полноты, достоверности и достаточности информации о МИ, содержащейся в РД, выполняется уполномоченным органом (экспертной организацией) референтного государства. На проверку отводится 7 рабочих дней, со дня подачи РД. По результатам проверки может быть принято положительное, либо отрицательное решение. В первом случае начинается процедура экспертизы и регистрации, во втором — досье возвращается на доработку для устранения обнаруженных нарушений (замечаний).
Срок устранения замечаний составляет 30 рабочих дней.
В течение 3 рабочих дней со дня представления пакета документов, а также в случае устранения замечаний в установленный срок (30 дней), уполномоченный орган (экспертная организация) референтного государства принимает решение о начале процедур регистрации и экспертизы.
После первого шага документы передаются на экспертизу. Одновременно с этой процедурой уполномоченный законодательством орган проводит проверку производства МИ.
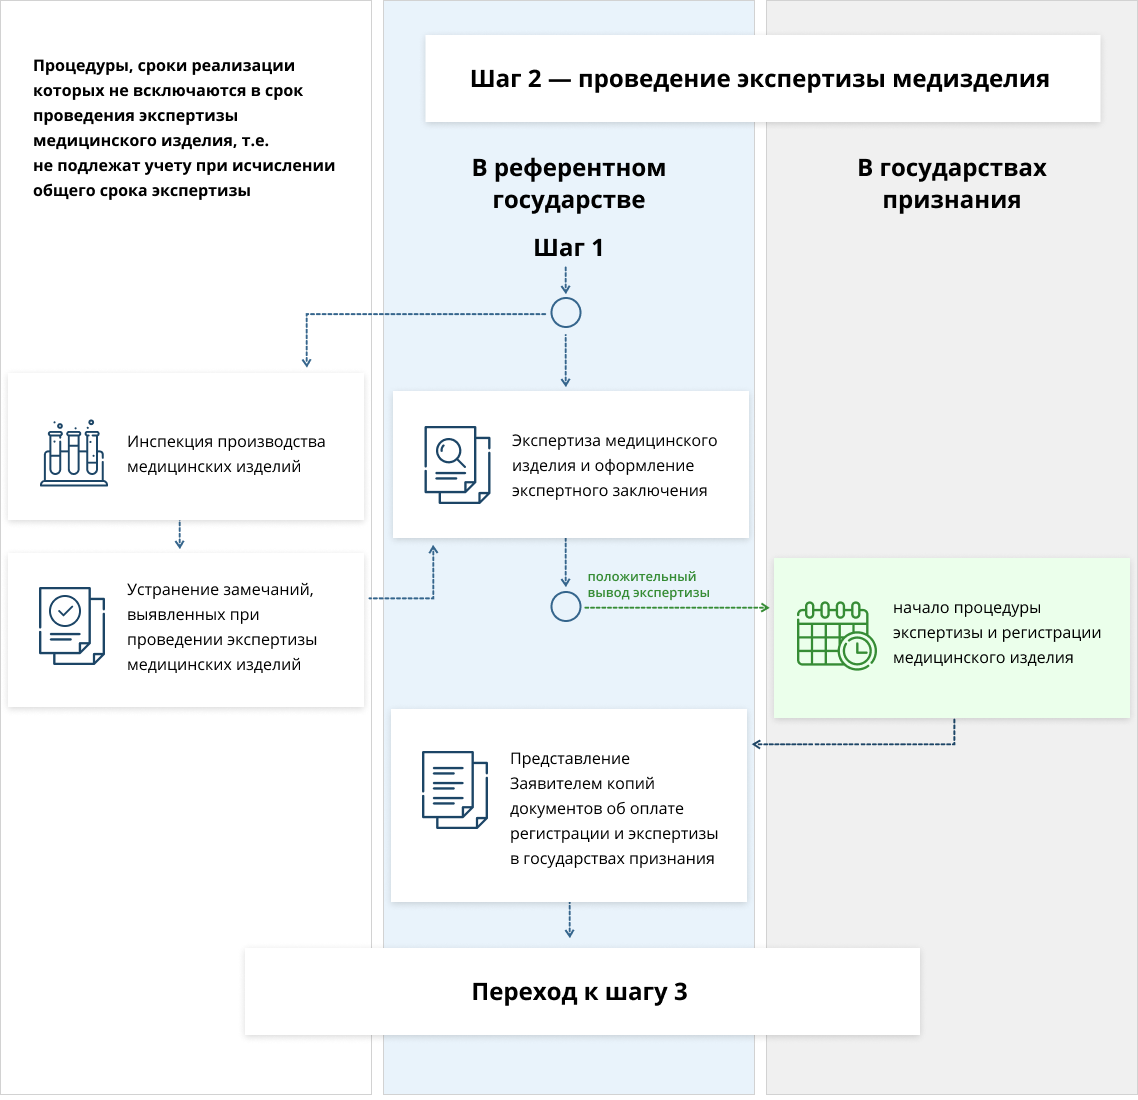
Экспертиза занимает 45 рабочих дней с момента принятия решения уполномоченного органа о начале процедур регистрации и экспертизы.
Для подготовки экспертного заключения уполномоченный орган или назначенная им организация инспектирует условия производства регистрируемого МИ. Срок проведения инспектирования производства не должен в совокупности превышать 90 рабочих дней со дня принятия решения о начале инспектирования производства.
В случае выявления замечаний к содержанию заявления и (или) составу РД, уполномоченный орган (экспертная организация) направляет заявителю запрос, в котором указывает все обнаруженные нарушения и возможные способы их ликвидации. На устранение выявленных недостатков дается 30 дней. При расчете сроков экспертизы не учитывается временной интервал с момента отправки запроса до момента устранения замечаний.
При положительных результатах экспертизы в течение 5 рабочих дней уполномоченный орган (экспертная организация) направляет заявителю уведомление о необходимости представления копий документов об оплате процедуры согласования экспертного заключения в государствах признания. На выполнение этого действия законом отведено 30 календарных дней.
Без предоставления копий платежных документов экспертные и регистрационные мероприятия в государствах-союзниках не начинаются.
Проверка выполняется до момента формирования заключения экспертной оценки!
Третий шаг — согласование заключения экспертов с государствами-членами.
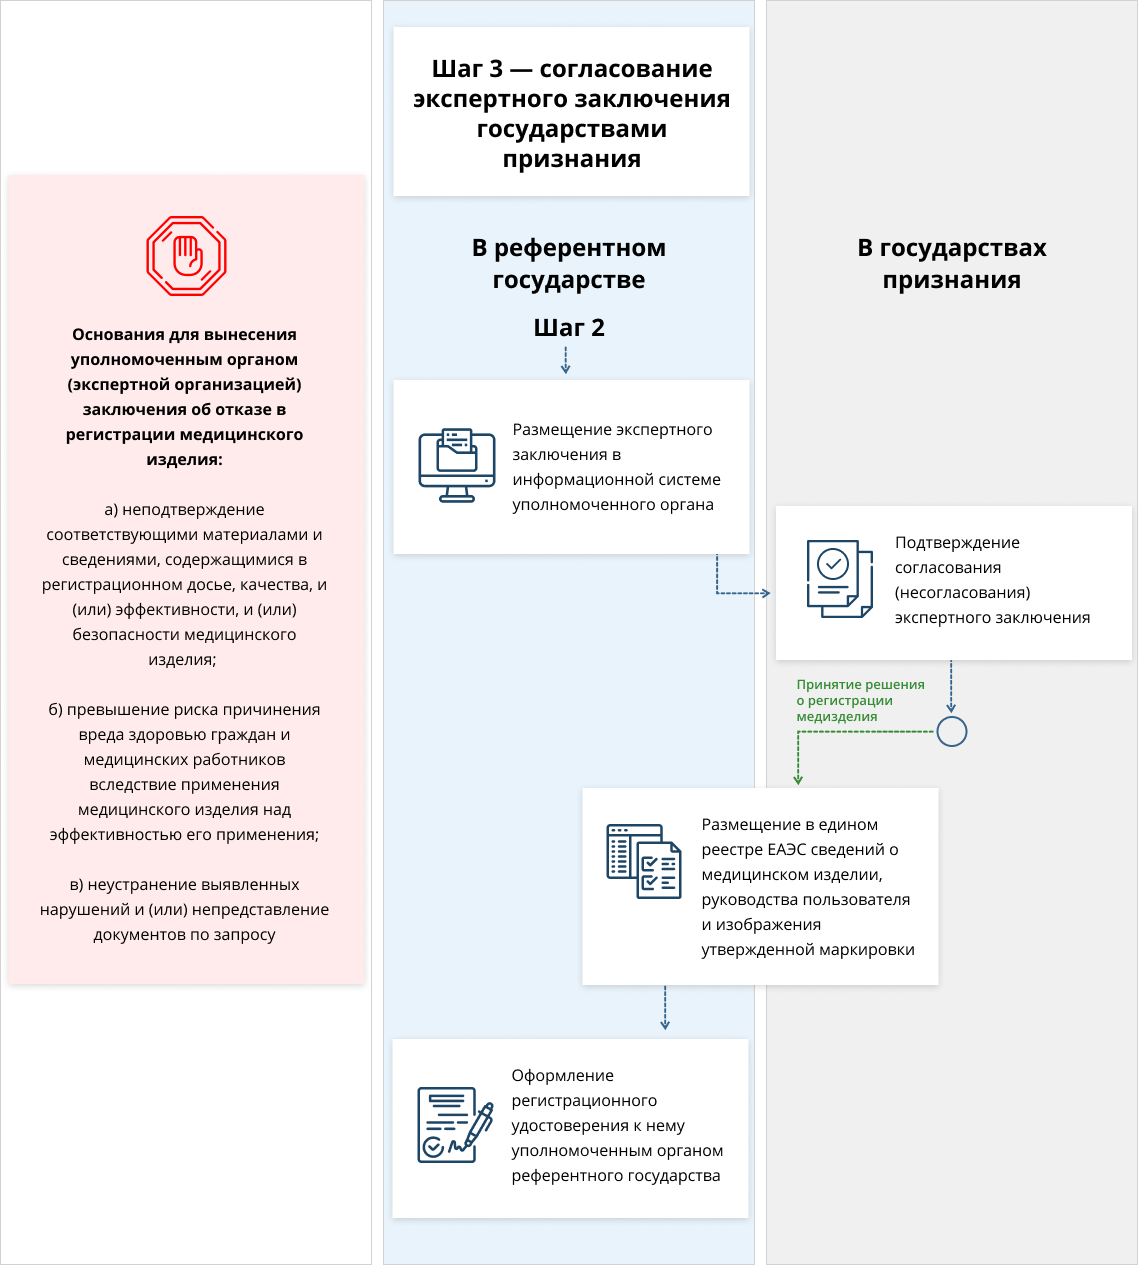
Референтное государство публикует экспертное заключение в информационной системе, которая доступна для уполномоченных органов (экспертных организаций) государств признания.
Уполномоченный орган (экспертная организация) государства (или государств) признания рассматривает экспертное заключение в течение 30 рабочих дней, а затем направляет в уполномоченный орган (экспертную организацию) референтного государства подтверждение согласования экспертного заключения. В случае непредставления государством признания подтверждения согласования (несогласования) экспертного заключения в течение одного месяца, экспертное заключение считается согласованным при условии, что заявителем были соблюдены все требования действующего законодательства.
При отсутствии или урегулировании разногласий между референтным государством и государствами признания по вопросу согласования экспертного заключения уполномоченный орган (экспертная организация) референтного государства принимает решение о регистрации медицинского изделия и размещает соответствующую информацию в едином реестре медицинских изделий, зарегистрированных в рамках Союза
В течение 10 рабочих дней со дня принятия решения о регистрации медицинского изделия уполномоченный орган (экспертная организация) референтного государства оформляет и выдает заявителю РУ.
Если результат согласования будет положительным, оформляется РУ и приложения к нему.
Сроки лицензирования медицинского изделия по ЕАЭС
Продолжительность регистрации МИ по правилам ЕАЭС составляет от 12 до 24 месяцев. Сроки зависят от класса и степени риска изделия, количества вариантов исполнения и иных особенностей МИ. В отличии от регистрации, осуществляемой по национальным правилам, регистрация по правилам ЕАЭС подразумевает более сложный и дорогостоящий процесс, по этой причине регистрация занимает больше времени.
Основные отличия регистрации ЕАЭС и РФ
| ЕАЭС | РФ | |
| Срок действия РУ | Бессрочное. | Действует до 2026 года |
| Территория признания РУ | Во всех странах признания. Их выбирает заявитель. Минимум одна. Например, Россия + Казахстан (страна-признания). | На территории России |
| Инспекция производства | 1 и 2а (не стерильные) — добровольная, 2а (стерильные), 2б и 3 — обязательная. | Нет |
| Согласование экспертного заключения | Со странами признания (Армения, Белоруссия, Казахстан, Киргизия, Россия). | Нет |
| Госпошлины | В РФ и странах признания пошлина будет оплачиваться в стране регистрации и в каждой стране признания, которые укажет заявитель. | В РФ |
Что получает заявитель при регистрации медицинских изделий
Сотрудничая с нами, заявитель сможет сэкономить не только средства, но и время. Вы получите официально оформленное регистрационное удостоверение, согласно которому можно вводить в оборот медизделия в странах-участниках ЕАЭС. С нами ваша продукция станет конкурентной, что позволит получить максимальную выгоду от ее продаж.
Оставьте заявку на услугу
Мы свяжемся с вами в ближайшее время и ответим на все интересующие вопросы.
Особенности перехода с национальных правил регистрации
Согласно Решению Совета ЕЭК No46 от 12.02.2019 г. и по распоряжению Коллегии ЕЭК от 9 марта 2021 г. N 28 «О проекте распоряжения Совета Евразийской экономической комиссии «О проекте Протокола о внесении изменения в Соглашение о единых принципах и правилах обращения медицинских изделий в рамках Евразийского экономического союза от 23 декабря 2014 года», до 31.12.2021 г. заявление об экспертизе или регистрации можно было подавать по законодательной форме государства-члена. Сроки годности удостоверений зависят от страны, где изделие регистрировалось.
Удостоверения, полученные по правилам стран-участников после 31.12.2021 г., продолжат действовать до конца их срока годности:
Этапы регистрации медицинских изделий в рамках ЕАЭС
Регистрация медицинских изделий (далее – медизделия, МИ) в рамках ЕАЭС – это процедура, проходящая свои этапы, подробно описанные и регламентированные Решением Совета Евразийской экономической комиссии от 12.02.2016 № 46 «О Правилах регистрации и экспертизы безопасности, качества и эффективности медицинских изделий» (далее – Правила). Общие положения о регистрации доступно изложены в материале «Правила регистрации медицинских изделий по законодательству ЕАЭС».
Этапы регистрации МИ по правилам ЕАЭС
| 1 ЭТАП | Подготовка перечня документов, необходимых для регистрации медицинских изделий |
| 2 ЭТАП | Проведение регистрации и экспертизы медицинского изделия |
1 этап: подготовка документов для регистрации
Для того, чтобы пройти первый этап регистрации медицинского изделия по правилам ЕАЭС нужно сделать 5 шагов.
- Определить класс риска применения и номенклатурного видаМедицинские изделия в зависимости от степени потенциального риска применения подразделяются на 4 класса в соответствии с Правилами классификации медицинских изделий в зависимости от потенциального риска применения. Ожидается, что на Портале общих информационных ресурсов и открытых данных ЕАЭС будет представлен специальный сервис по определению класса потенциального риска применения МИ. Это существенно упростит «первый шаг» заявителя, который пока что приходится делать в «ручном режиме». Полезно помнить, что в некоторых случаях в одно регистрационное удостоверение можно включить несколько модификаций МИ, относящихся к одному виду. Критерии по включению в одно регистрационное удостоверение нескольких модификаций медизделия, относящихся к одному виду в соответствии с применяемой в ЕАЭС номенклатурой медицинских изделий, определены Решением Коллегии Евразийской экономической комиссии от 24.07.2018 № 123. Номенклатура доступа по ссылке.
- Определить перечень документовПеречень документов регистрационного досье при регистрации и экспертизе медизделия зависит от класса потенциального риска применения медицинского изделия. Именно поэтому первый шаг – определение класса риска применения МИ, а второй – определение перечня необходимых документов. Подробнее о перечне документов читайте в статье «Документы, необходимые для регистрации медицинских изделий».
- Собрать доказательства безопасности и эффективностиДля подготовки документов регистрационного досье и для подтверждения соответствия общим требованиям безопасности и эффективности медицинских изделий, требованиям к их маркировке и эксплуатационной документации на них заявитель проводит испытания своего медицинского изделия. Вид испытаний зависит от вида медицинского изделия. По законодательству ЕАЭС проводятся следующие испытания:
- технические испытания проводятся по Правилам проведения технических испытаний медицинских изделий. В отношении медицинских изделий для диагностики in vitro (реагентов, наборов реагентов) технические испытания не проводятся. Подробнее см. «Особенности регистрации медицинских изделий инвитро».
- испытания (исследования) с целью оценки биологического действия медицинского изделия организуются в соответствии с Правилами проведения исследований (испытаний) с целью оценки биологического действия медицинских изделий. Эти испытания проводятся в отношении медизделий и (или) принадлежностей к ним, которые контактируют с поверхностью тела человека, его слизистыми оболочками, внутренними средами организма.
- испытания в целях утверждения типа средств измерений, которые проводятся в соответствии с Порядком утверждения типа средств измерений Испытания проводятся в отношении медицинских изделий, отнесенных к средствам измерений, перечень которых утвержден Решением Совета Евразийской экономической комиссии от 12.02.2016 № 42.
- клинические испытания (исследования), регламентируемые Правилами проведения клинических испытаний (исследований) медицинских изделий в выбранных заявителем уполномоченных организациях. Заявитель может также включить в регистрационное досье имеющиеся клинические данные.

Подробная информация об испытаниях представлена в статье «Испытания медицинских изделий при подготовке регистрационного досье».
- Выбрать референтное государство и государства признанияРеферентное государство – это государство, через уполномоченный орган которого регистрируется медицинское изделие. Государства признания – это государства, которые согласуют экспертные заключения референтного государства. Выбор и первого, и вторых принадлежит заявителю. Помочь с выбором может официальная страница в Интернете, которая выглядит так:
- Оплатить пошлинуПосле подготовки регистрационного досье заявитель должен оплатить пошлину за экспертизу и регистрацию медицинского изделия в референтном государстве. Пошлины за экспертизу и регистрацию МИ в государствах признания оплачиваются после принятия положительного решения о регистрации МИ референтным государством. Подробнее о пошлинах читайте в статье «Государственная пошлина при регистрации медицинских изделий».
2 этап: регистрация и экспертиза
Регистрация и экспертиза медицинского изделия на 2 этапе осуществляются в 4 шага:
- Представление документов в уполномоченный орган референтного государства
- Проведение экспертизы медицинского изделия
- Согласование экспертного заключения государствами признания
- Регистрация медицинского изделия
Расскажем подробнее о каждом из них.
Представление документов на регистрацию медицинского изделия
В уполномоченный орган референтного государства заявитель предоставляет:
- заявление на проведение экспертизы и регистрации медицинского изделия;
- Скачать форму заявления о проведении экспертизы медицинского изделия
- Скачать форму заявления о проведении регистрации медицинского изделия
Уполномоченный орган референтного государства проверяет полноту и достоверность представленных заявителем сведений, принимает решение о начале процедуры регистрации и экспертизы МИ и размещает заявление и регистрационное досье в своей информационной системе. Данные действия должны быть совершены в срок не более 5 рабочих дней.
При наличии замечаний заявителю предоставляется возможность их устранить. Срок «на все про все» – 30 рабочих дней. Далее в течение 3 рабочих дней со дня получения заявления и регистрационного досье, полностью соответствующего требованиям Правил, уполномоченный орган принимает решение о начале процедуры экспертизы и регистрации МИ.
Проведение экспертизы медицинского изделия
В соответствии с п. 7 Правил в целях регистрации медицинского изделия проводится экспертиза медицинского изделия экспертной организацией, определенной уполномоченным органом государства-члена (далее – экспертная организация). Эта экспертная организация оформляет экспертное заключение, которое по существу является ключевым документом регистрационного досье. Максимальный срок проведения экспертизы – 60 рабочих дней со дня принятия решения о начале процедуры экспертизы и регистрации МИ.
До подготовки экспертного заключения проводится инспекция производства медицинских изделий. Максимальный срок инспекции – 90 рабочих дней. При необходимости заявителю предоставляются не более 60 рабочих дней для устранения выявленных замечаний. Отметим, что время проведения инспекции производства медицинских изделий не включается в срок экспертизы. Дополнительные нюансы в статье «Система менеджмента качества медицинских изделий».
После оформления экспертного заключения уполномоченный орган уведомляет заявителя о необходимости представить копии документов об оплате экспертизы и регистрации в государствах признания. Заявитель должен представить указанные документы в течение 10 рабочих дней.
Согласование экспертного заключения государствами признания
Уполномоченные органы (экспертные организации) государств признания направляют в уполномоченный орган (экспертную организацию) референтного государства подтверждение согласования (несогласования) экспертного заключения, размещенного в информационной системе уполномоченного органа (экспертной организации) референтного государства в течение 30 рабочих дней.
Регистрация медицинского изделия
Регистрация медицинского изделия осуществляется референтным государством на основании результатов экспертизы медицинского изделия и согласования экспертного заключения государствами признания (п. 10 Правил).
В случае принятия решения о регистрации медицинского изделия уполномоченный орган референтного государства в течение не более 10 рабочих дней размещает в едином реестре медицинских изделий, зарегистрированных в рамках ЕАЭС, сведения о медицинском изделии, руководство пользователя (инструкцию по медицинскому применению) и изображение утвержденной маркировки медицинского изделия.
Далее в течение 10 рабочих дней со дня принятия решения о регистрации МИ уполномоченный орган референтного государства оформляет регистрационное удостоверение и приложение к нему.
Уполномоченный орган референтного государства уведомляет заявителя об отказе в регистрации медизделия лично под расписку, направляет уведомление по почте заказным почтовым отправлением с уведомлением о вручении либо передает его в электронной форме по телекоммуникационным каналам связи или в форме электронного документа, подписанного электронной подписью также в течение 10 рабочих дней со дня принятия отказного решения.
Информация о ходе рассмотрения документов, референтным государством для которых выбрана Россия, размещается здесь и доступна для открытия при указании номера входящего номера заявления.
Основания для отказа в регистрации медицинского изделия
Основаниями для вынесения уполномоченным органом (экспертной организацией) заключения об отказе в регистрации медицинского изделия являются 3 обстоятельства:
- неподтверждение соответствующими материалами и сведениями, содержащимися в регистрационном досье, качества, и (или) эффективности, и (или) безопасности медиизделия;
- превышение риска причинения вреда здоровью граждан и медработников вследствие применения МИ над эффективностью его применения;
- неустранение выявленных нарушений и (или) непредставление документов по запросу.
Схематично процесс регистрации медицинских изделий по правилам ЕАЭС представлен здесь, описание процесса – здесь.
Помощь Факультета медицинского права
Факультет медицинского права оказывает следующий спектр услуг по сопровождению процесса регистрации медицинских изделий по законодательству ЕАЭС в Росздравнадзоре, если референтным государством для регистрации медицинского изделия выбрана Российская Федерация (как в комплексе, так и выборочно):
- Развернутые консультации, четкие инструкции при подготовке документов
- Подготовка документов регистрационного досье
- Организация проведения испытаний медицинского изделия на территории РФ, включая технические испытания, испытания (исследования) с целью оценки биологического действия медицинского изделия, испытания в целях утверждения типа средств измерений, а также клинические испытания
- Сопровождение на всех этапах регистрации в Росздравнадзоре, включая стадию экспертизы качества, эффективности и безопасности медицинского изделия.
Наши преимущества
Медицинская специализацияМы занимаемся только медицинским правом, хотя слово только здесь неуместно, так как медицинское право — это все-все-все и еще немножко.
Уникальность
Пожалуй, единственная общероссийская юридическая компания, предоставляющая столь широкий спектр услуг в области медицинского права.
Опыт и достижения
В нашем «портфолио» множество побед, сложнейших аналитических заключений и записок, сотни докладов и конференций, информационный портал с посещаемостью 5 тыс. человек в день.